Александровіч Х. М. (хімік) 1/168; 2/545; 3/316; 5/109, 110, 258; 7/211, 587; 8/334; 10/608, 616; 11/577—578; 12/472, 476, 477

Беларуская Савецкая Энцыклапедыя (1969—76, паказальнікі; правапіс да 2008 г., часткова)

НЕСМЯЯ́НАЎ (Аляксандр Мікалаевіч) (9.9.1899, Масква — 17.1.1980),

расійскі хімік-арганік, заснавальнік навук. школы па хіміі элементаарган. злучэнняў.

Акад. АН СССР (1943, чл.-кар. з 1939). Двойчы Герой Сац. Працы (1969, 1979). Скончыў Маскоўскі ун-т (1922), дзе і працаваў (з 1935 праф., у 1948—51 рэктар), адначасова ў АН СССР: з 1934 у Ін-це арган. хіміі (з 1939 дырэктар), з 1954 дырэктар Ін-та элементаарган. злучэнняў (з 1980 імя Н.). З 1946 акад.-сакратар Аддз. хім. навук, з 1951 прэзідэнт, у 1961—75 акад.-сакратар Аддз. агульнай і тэхн. хіміі АН СССР. Навук. працы па хіміі металаарган. злучэнняў. Адкрыў рэакцыю атрымання араматычных металаарган. злучэнняў раскладаннем двайных дыазоніевых солей з галагенідамі металаў (рэакцыя Н., 1929), з’яву металатрапіі (1960). Развіў новыя ўяўленні пра дваістасць рэакцыйнай здольнасці арган. злучэнняў нетаўтамернага характару (1955, разам з М.І.Кабачнікам). Даследаваў механізм арган. рэакцый, «сэндвічавыя» злучэнні, у т. л. вытворныя ферацэну. Распрацаваў асновы новага кірунку даследаванняў — па стварэнні сінт. прадуктаў харчавання (1962). Адзін з аўтараў і рэдактар (разам з К.​А.​Качашковым) серыйнага выд. «Метады элементаарганічнай хіміі» (1963—78). Ленінская прэмія 1966. Дзярж. прэмія СССР 1943. Залаты медаль імя Ламаносава АН СССР 1962.

Тв.:

Элементоорганическая химия: Избр. тр., 1959—1969. М., 1970;

Исследования в области органической химии: Избр. тр., 1959—1969. М., 1971.

Літ.:

А.​Н.​Несмеянов. [2 изд.] М., 1974.

Я.​Г.​Міляшкевіч.

А.М.Несмяянаў.

т. 11, с. 296

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

СЕ́ЎРСКІ ФАРФО́Р,

мастацкія вырабы фарфоравага завода ў г. Сеўр (Францыя). Засн. ў г. Венсен (1740). У Сеўр вытв-сць пераведзена ў 1756. Першыя вырабы зроблены пад метал. формы і з уплывам майсенскага фарфору. Першыя майстры — жывапісец Ж.​Ж.​Башэлье і хімік Ж.​Эло (вынаходнік унікальнай сіняй фарбы, адной з адметных рыс С.ф.). Размалёўкі на ярка-сінім, бірузовым і белым фонах уяўлялі сабой натуралістычныя выявы кветак, гірлянд, птушак, пейзажаў. У сярэдзіне 18 ст. быў пашыраны ружовы фон ракайлевых размалёвак золатам і шынуазры. Характэрны элемент С.ф. — размалёўкі пад камеі ў манахромнай тэхніцы грызайль. У 1770—1830-я г. С.ф. вырабляўся ў стылі класіцызму; былі пашыраны міфалагічныя і жанравыя скульптурныя групы, партрэтныя медальёны і бюсты, рэльефныя плакеткі (белым па сінім фоне), якія выкарыстоўваліся ў якасці ўставак у мэблю. Да 1800 вырабы (сервізы, вазы) ствараліся пераважна з мяккага фарфору (без кааліну), абпаленага пры параўнальна невысокай тэмпературы, што дазваляла дасягаць сакавітасці і вытанчанасці дробнага дэкору. З больш моцнага бісквіту стваралі групы і фігуры па мадэлях Э.​М.​Фальканэ, Л.​С.​Буазо, Ж.​Б.​Пігаля, Э.​Бушардона, Кладыёна. З 1772 рабілі цвёрды фарфор. У 20 ст. ў стварэнні вырабаў С.ф. ўдзельнічалі вядучыя мастакі (Ж.​Люрса і інш.).

Літ.:

Бирюкова Н.Ю. Французская фарфоровая пластика XVIII в. Л., 1962.

Я.​Ф.​Шунейка.

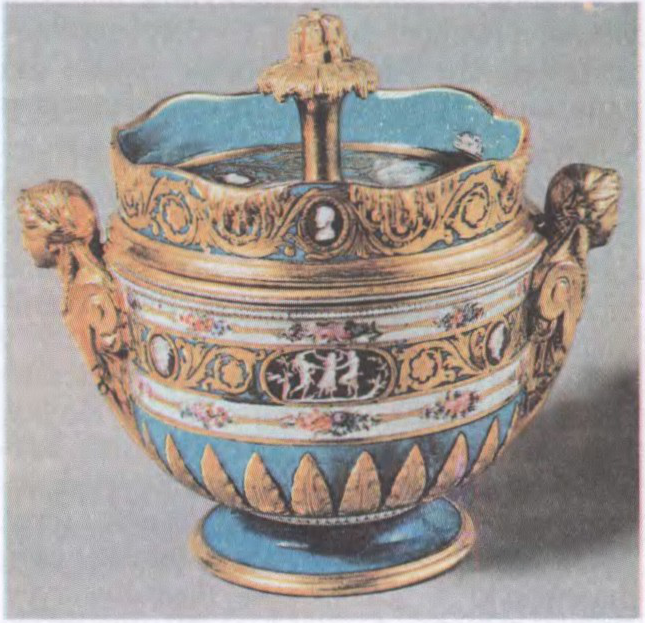
Сеўрскі фарфор. Марожаніца з сервіза з камеямі. 1778.

т. 14, с. 356

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

ГО́РНЫЯ ПАРО́ДЫ,

шчыльныя або рыхлыя прыродныя мінеральныя агрэгаты больш ці менш пастаяннага мінералагічнага і хім. саставу, якія ўтвараюць самаст. геал. целы, што складаюць зямную кару, а таксама верхнія абалонкі планет зямной групы, Месяца, астэроідаў. Складаюцца з мех. злучэння розных паводле саставу мінералаў, у т. л. вадкіх. У прыродзе вядома больш за 3 тыс. мінералаў, з іх 40—50 пародаўтваральных. Тэрмін «горныя пароды» ўпершыню ў сучасным сэнсе выкарыстаў рус. мінералог і хімік В.​М.​Севяргін (1798).

Утвараюцца ў выніку геал. працэсаў у пэўных фіз.-хім. умовах унутры зямной кары ці на яе паверхні. Гэтыя працэсы вызначаюць састаў, будову, структуру, тэкстуру і ўмовы залягання горных парод. Паводле паходжання вылучаюць асадкавыя горныя пароды, магматычныя горныя пароды, метамарфічныя горныя пароды і метасаматычныя горныя пароды. Асадкавыя складаюць каля 10% аб’ёму зямной кары і каля 75% пл. зямной паверхні, на магматычныя, метамарфічныя і метасаматычныя горныя пароды прыпадае каля 90% аб’ёму. Як фіз. целы горныя пароды характарызуюцца шчыльнасцю, пругкасцю, трываласцю, цеплавымі, электрычнымі, магнітнымі, радыяцыйнымі і інш. ўласцівасцямі. Горныя пароды вывучаюць геахімія, літалогія, петраграфія, петрафізіка, фізіка. Амаль усе горныя пароды могуць выкарыстоўвацца як карысныя выкапні (каменны вугаль, галіт, пясок, гліна і інш.) або як руды (апатыт, баксіт і інш.). Да руд адносяць горныя пароды з кандыцыйнай колькасцю каштоўных кампанентаў.

На Беларусі ўсе класы горных парод вядомы ў складзе асадкавага чахла крышт. фундамента. Яе тэр. ўкрыта магутным чахлом асадкавых горных парод, сярод якіх пераважаюць пясчана-алеўрытавыя (34,7% аб’ёму), карбанатныя пароды (вапнякі, даламіты, мел і інш. — 24,5%), гліны і сланцы (20,7%), солі (14,8%) і інш.

У.​Я.​Бардон.

т. 5, с. 365

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

ПРЫГО́ННАЯ ІНТЭЛІГЕ́НЦЫЯ,

тэрмін рас. і сав. гіст. л-ры для абазначэння творчай праслойкі грамадства, якая вылучылася з асяроддзя прыгонных сялян (гл. Прыгоннае права) пераважна ў 18—1-й пал. 19 ст. Асн. прычына яе з’яўлення — імкненне многіх дваран-прыгоннікаў мець цалкам залежных ад сябе тэхн. спецыялістаў для патрэб гаспадаркі і людзей мастацтва для арг-цыі культ. забаў, дзеля чаго яны давалі магчымасць або прымушалі сваіх таленавітых прыгонных атрымліваць адукацыю і інш. спец. падрыхтоўку. Найб. шматлікая група П.і. была звязана з тэатрам, музыкай і выяўл. мастацтвам. У канцы 18 — пач. 19 ст. у Расіі працавала больш за 170 прыгонных тэатраў, у т. л. Шарамецевых у Маскве, С.​С.​Каменскага ў Арле, П.​І.​Есіпава ў Казані. Выдатнымі артыстамі прыгонных тэатраў былі П.А.Жамчугова, Л.​П.​Нікуліна-Касіцкая, І.В.Самарын, С.​А.​Дзегцяроў, М.С.Шчэпкін, С.​Ф.​Мачалаў (бацька П.С.Мачалава). У ліку П.і. былі архітэктары (А.Н.Вараніхін, І.​С.​Сямёнаў, І.​І.​Свіязеў), мастакі (Ф.С.Рокатаў, М.​Шыбанаў, І.П. і М.І.Аргуновы, В.А.Трапінін, А.А.Кіпрэнскі, Т.Р.Шаўчэнка і інш.), кампазітары (М.​А.​Мацінскі, С.​А.​Дзегцяроў, А.Л.Гурылёў і інш.), пісьменнікі (Шаўчэнка, Ф.​Н.​Сляпушкін, Я.​І.​Аліпанаў, М.​Дз.​Суханаў, І.​І.​Варакін і інш.), вынаходнікі рас. паравозаў і чыгункі Я.А. і М.Я.Чарапанавы, горны інж. П.​С.​Шорын, хімік С.​П.​Уласаў і інш. На Беларусі з прадстаўнікоў П.і. выйшлі таленавітыя акцёры, музыканты і танцоўшчыкі Мацей з Карэліч, Я.​Ценціловіч, Р.Бекер, А.Дарэўская, П. і К.Л.Азарэвічы, мастакі С.Заранка, Ф.Тулаў і інш. Гл. таксама Прыгонны тэатр і Прыгонныя аркестры і капэлы.

Літ.:

Познанский В.В. Таланты в неволе. М., 1962;

Курмачева М.Д. Крепостная интеллигенция России. Вторая половина XVIII — начало XIX в. М., 1983.

К.​І.​Афоніна, І.​В.​Аржахоўскі.

т. 13, с. 62

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

РАДЫКА́ЛЫ СВАБО́ДНЫЯ,

хімічныя часціцы, якія маюць няспараныя электроны на знешніх атамных ці малекулярных арбіталях. Наяўнасцю свабоднай валентнасці абумоўлены парамагнетызм і высокая хім. актыўнасць Р.с., якія лёгка ўступаюць у рэакцыі замяшчэння, далучэння, распаду, ізамерызацыі, рэкамбінацыі і дыспрапарцыянавання. Р.с. пашыраны ў прыродзе: утвараюцца ў жывых арганізмах і ўдзельнічаюць у працэсах дыхання і фотасінтэзу; знойдзены ў космасе.

Р.с. бываюць нейтральнымі (атамы, малекулы) ці зараджанымі часціцамі (іон-радыкалы), могуць мець 1, 2 (бірадыкалы) і больш (полірадыкалы) няспараных электронаў. Большасць Р.с. мае малы (долі секунды) час жыцця, іх называюць нестабільнымі. Гэта актыўныя прамежкавыя прадукты ў многіх хім. рэакцыях арган. рэчываў. Існуюць адносна ўстойлівыя, т.зв. стабільныя радыкалы, якія атрымліваюць у выглядзе індывід. рэчываў (напр., нітраксільныя радыкалы — устойлівыя ў паветры інтэнсіўна афарбаваныя крышт. рэчывы ці вадкасці). Першы стабільны Р.с. — трыфенілметыл (С6Н5)3С’ атрымаў (у растворы) амер. хімік М.​Гомберг у 1900. Утвараюцца Р.с. з малекул пры тэрмічнай дысацыяцыі, акісляльна-аднаўляльных працэсах, апрамяненні некаторых рэчываў ультрафіялетавым святлом, пад уздзеяннем патоку часціц высокай энергіі, пранікальнага выпрамянення (радыёліз) і ультрагуку. Даследуюць Р.с. фіз. метадамі: ультрафіялетавая і інфрачырвоная спектраскапія, каларыметрыя, хемілюмінесцэнцыя, мас-спектраметрыя, спектраметрыя электроннага парамагнітнага рэзанансу. Для ідэнтыфікацыі выкарыстоўваюць таксама хім. метады (напр., метад Шварца, заснаваны на ўзаемадзеянні Р.с. з талуолам). Стабільныя Р.с. выкарыстоўваюць як інгібітары полімерызацыі і акіслення розных арган. матэрыялаў (гл. Антыаксіданты); як лічыльнікі для вызначэння скорасці ініцыіравання ланцуговых хім. рэакцый і біяхім. працэсаў, у дэфектаскапіі цвёрдых цел (напр., алмазаў), пры вырабе фотаматэрыялаў.

Літ.:

Бучаченко АЛ., Вассерман А.М. Стабильные радикалы. М., 1973;

Розанцев Э.Г., Шолле В.Д. Органическая химия свободных радикалов. М., 1979;

Нонхибел Д., Теддер Дж., Уолтон Дж. Радикалы: Пер. с англ. М., 1982.

Дз.​І.​Мяцеліца.

т. 13, с. 239

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

ВАЛЕ́НТНАСЦЬ (ад лац. valentia сіла),

здольнасць атама хім. элемента ўтвараць пэўную колькасць хімічных сувязяў з інш. атамамі. Паняцце «валентнасць» увёў англ. хімік Э.Франкленд (1853). Велічыня валентнасці атама хім. элемента вызначаецца колькасцю атамаў вадароду (прынята лічыць аднавалентным), якія ён далучае пры ўтварэнні гідрыдаў (злучэнні з вадародам). Напр., атам хлору далучае 1 атам вадароду (хлорысты вадарод HCl), атам кіслароду — 2 атамы (вада H2O), таму валентнасць хлору і кіслароду ў гэтых злучэннях адпаведна 1 і 2. Паняцце «валентнасць» атрымала развіццё ў квантава-хім. тэорыі хім. сувязі. Паводле гэтай тэорыі велічыня валентнеасці атама (спін-валентнасць) вызначаецца колькасцю электронных пар, якія фарміруюцца пры ўтварэнні хім. сувязяў паміж дадзеным і інш. атамамі за кошт абагульнення іх электронаў з няспаранымі спінамі. Электроны атама, якія могуць удзельнічаць у фарміраванні агульных электронных пар, наз. валентнымі (электроны вонкавых электронных слаёў). У атамах элементаў з недабудаваным перадапошнім слоем (напр., у атамаў жалеза Fe, марганцу Mn, вальфраму W) валентнымі могуць быць і некаторыя электроны гэтага слоя. Многія элементы маюць пераменную валентнасць (напр., у серавадародзе H2S, аксідах SO2 і SO3 валентнасць серы адпаведна 2, 4, 6).

Валентнасць вызначаецца толькі колькасцю кавалентных сувязяў. Для злучэнняў з іоннай сувяззю выкарыстоўваецца паняцце акіслення ступень, якая колькасна роўная валентнасці, але дадаткова характарызуецца дадатным ці адмоўным знакам. У комплексных злучэннях і іонных крышталях каардынацыйны лік атамаў (іонаў) перавышае велічыню спін-валентнасці, таму карыстаюцца паняццем каардынацыйнай валентнасці, якая колькасна роўная суме спін-валентнасці і колькасці атамаў (іонаў), дадаткова звязаных з валентнанасычаным атамам. Напр., у комплексным злучэнні гексафтораалюмінат (III) натрыю Na3[AlF6] спін-валентнасць атама алюмінію 3, ступень акіслення +3, але пры ўтварэнні злучэння з AlF3 і NaF атам валентнанасычанага Al дадаткова хімічна звязваецца з 3 іонамі F​−, таму каардынацыйная валентнасць алюмінію ў гэтым злучэнні 6. Гл. таксама Комплексныя злучэнні, Малекула, Крышталі.

Літ.:

Чаркин О.П. Проблемы теории валентности, химической связи, молекулярной структуры. М., 1987.

В.​В.​Свірыдаў.

т. 3, с. 479

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

КІРПІЧО́ВЫ,

расійскія ваенныя вучоныя, браты. Скончылі Полацкі кадэцкі корпус.

Леў Львовіч (1840—90), ген.-маёр артылерыі (1885), праф. (1888). Скончыў Міхайлаўскую артыл. акадэмію ў С.-Пецярбургу, з 1866 выкладаў у ёй. Удзельнічаў ва ўзвядзенні абарончых збудаванняў на зах. граніцах, у выпрабаваннях скарастрэльных гармат. Аўтар навук. прац: «Агульныя асновы механікі» (1871, Міхайлаўская прэмія), «Пачаткі балістыкі» (1889) і інш.

Канстанцін Львовіч (8.7.1844—12.4.1910), інжынер-генерал, праф. (1890). Скончыў Мікалаеўскую інж. акадэмію ў С.-Пецярбургу. У рус.-турэцкую вайну 1877—78 вызначыўся пры буд-ве мастоў цераз Дунай. З 1878 выкладчык фартыфікацыі ў Мікалаеўскай інж. акадэміі. З 1891 памочнік нач. Гал. інжынернага ўпраўлення ўзбр. сіл. З 1909 у адстаўцы.

Віктар Львовіч (8.10.1845, в. Бардзіна Новасакольніцкага р-на Пскоўскай вобл., Расія — 20.10.1913), інжынер, тайны саветнік, праф. (1876). Скончыў Міхайлаўскую артыл. акадэмію (1868), працаваў у ёй выкладчыкам механікі. З 1876 у адстаўцы. Першы дырэктар Харкаўскага тэхнал. (1885—98) і Кіеўскага політэхн. (1898—1902) ін-таў. З 1903 праф. Пецярбургскага політэхн. ін-та. Аўтар прац па супраціўленні матэрыялаў, механіцы і інш.

Міхаіл Львовіч (1847—75), артылерыст-хімік, капітан. Скончыў Міхайлаўскую артыл. акадэмію, працаваў у ёй выкладчыкам. Аўтар навук. артыкулаў у «Журнале русского химического общества» ў 1871—72.

Ніл Львовіч (14.11.1850, г. Полацк Віцебскай вобл. — 1927), ваенны інжынер, інжынер-ген. (1917). Скончыў Мікалаеўскую інж. акадэмію (1874), з 1879 выкладчык, з 1889 праф. у ёй. Удзельнічаў у стварэнні праектаў і буд-ве мастоў Охценскага, Троіцкага, Дварцовага цераз р. Нява ў Пецярбургу, моста цераз р. Сырдар’я і інш. З 1911 старшыня Паветраплавальнага к-та пры Гал. інж. упраўленні. Распрацаваў метад разліку і формулу для выяўлення разбуральнага эфекту новых тыпаў артыл. снарадаў, нормы разліковых нагрузак розных тыпаў мастоў. У 1918—20 кіраўнік справамі інж. к-та пры Гал. ваен. упраўленні Чырв. Арміі, потым выкладчык у Ваен.-інж. акадэміі. Аўтар прац па механіцы.

Ю.​С.​Іваноў.

т. 8, с. 282

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

АСМАТЫ́ЧНЫ ЦІСК, дыфузны ціск,

лішкавы гідрастатычны ціск раствору, які перашкаджае дыфузіі растваральніку праз паўпранікальную перагародку; тэрмадынамічны параметр. Характарызуе імкненне раствору да зніжэння канцэнтрацыі пры сутыкненні з чыстым растваральнікам пры сустрэчнай дыфузіі малекул растворанага рэчыва і растваральніку. Абумоўлены змяншэннем хімічнага патэнцыялу растваральніку ў прысутнасці растворанага рэчыва. Роўны лішкаваму вонкаваму ціску, які неабходна прыкласці з боку раствору, каб спыніць осмас. Вымяраецца ў паскалях.

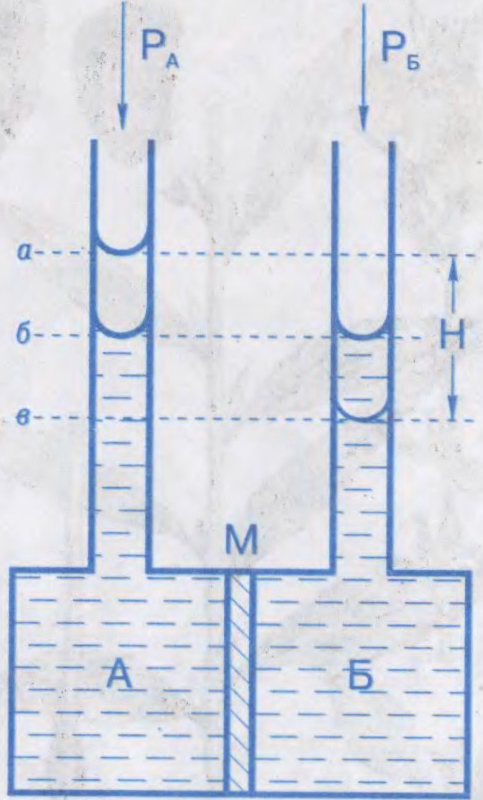
Вымярэнні асматычнага ціску пачаў у 1877 ням. батанік В.​Пфефер у растворы трысняговага цукру. Па яго даных галандскі хімік Я.​Х.​Вант-Гоф устанавіў у 1887, што залежнасць асматычнага ціску ад канцэнтрацыі цукру па форме супадае з Бойля-Марыёта законам для ідэальных газаў. Асматычны ціск вымяраюць з дапамогай асмометраў. Статычны метад вымярэння асматычнага ціску заснаваны на вызначэнні лішкавага гідрастатычнага ціску па вышыні слупка вадкасці H пасля ўстанаўлення стану раўнавагі пры роўнасці вонкавых ціскаў PА і PБ; дынамічны метад зводзіцца да вымярэння скорасці V усмоктвання і выціскання растваральніку з асматычнай ячэйкі пры розных значэннях лішкавага ціску P = PА – PБ з наступнай інтэрпаляцыяй атрыманых даных да V=0 пры лішкавым ціску Δp, роўным асматычнаму ціску. Па велічыні асматычнага ціску распазнаюць: ізатанічныя, або ізаасматычныя, растворы, якія маюць аднолькавы асматычны ціск (незалежна ад саставу), гіпертанічныя з больш высокім Асматычным ціскам і гіпатанічныя растворы з больш нізкім асматычным ціскам.

Асматычны ціск адыгрывае важную ролю ў жыццядзейнасці жывых клетак і арганізмаў. У клетках і біял. вадкасцях ён залежыць ад канцэнтрацыі раствораных у іх рэчываў. Па велічыні асматычнага ціску вадкасцяў унутр. асяроддзя арганізма (кроў, гемалімфа і інш.) водныя арганізмы падзяляюцца на гіпер-, гіпа- і ізаасматычныя. Сярэдняя велічыня і дыяпазон асматычнага ціску ў розных арганізмаў розныя і залежаць ад віду і ўзросту арганізма, тыпу клетак і асматычнага ціску навакольнага асяроддзя (напр., асматычны ціск клетачнага соку наземных органаў балотных раслін 0,2—1,6 МПа, у стэпавых 0,8—0,4, у дажджавых чарвякоў 0,36—0,48, у прэснаводных рыб 0,6—0,66, у акіянічных касцістых рыб 0,78—0,85, акулавых 2,2—2,3, млекакормячых 0,66—0,8 МПа). У гіперасматычных арганізмаў (прэснаводныя жывёлы, некаторыя марскія храстковыя рыбы — акулы, скаты; усе расліны) унутр. Асматычны ціск перавышае асматычны ціск навакольнага асяроддзя, таму іоны могуць актыўна паглынацца арганізмам і ўтрымлівацца ў ім, а вада паступае праз біял. мембраны пасіўна, у адпаведнасці з асматычным градыентам. У гіпаасматычных жывёл (касцістыя рыбы, некаторыя марскія паўзуны, птушкі) асматычны ціск крыві меншы за асматычны ціск навакольнага асяроддзя. Адноснае пастаянства Асматычнага ціску забяспечваецца водна-салявым абменам праз осмарэгулявальныя органы (гл. ў арт. Осмарэгуляцыя).

Літ.:

Курс физической химии. Т. 1—2. 2 изд. М., 1970—73;

Пасынский А.Г. Коллоидная химия. 3 изд. М., 1968;

Гриффин Д., Новик Эл. Живой организм: Пер. с англ. М., 1973.

Вымярэнне асматычнага ціску асмометрам: А — камера для раствору; Б — камера для растваральніка; М — мембрана. Узроўні вадкасці ў трубках пры асматычнай раўнавазе: а, в — пры роўнасці вонкавых ціскаў PА = PБ; б — пры роўнасці рознасці PА−PБ асматычнага ціску.

т. 2, с. 38

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

СІ́НТЭЗ ХІМІ́ЧНЫ,

мэтанакіраванае атрыманне хім. рэчываў з інш. (звычайна больш простых) рэчываў шляхам іх хім. ператварэнняў. С.х. неарганічных злучэнняў (неарган. сінтэз) і арганічных злучэнняў (арган. сінтэз) з’яўляецца асн. метадам атрымання індывід. хім. рэчываў. Ажыццяўляюць на прамысл. прадпрыемствах (гл. Хімічная прамысловасць) і ў навук. лабараторыях.

Прамысл. многатанажная вытв-сць арган. рэчываў наз. асноўным арганічным сінтэзам, прадуктамі якога з’яўляюцца нізкамалекулярныя злучэнні, у т. л. растваральнікі, манамеры для атрымання высокамалекулярных злучэнняў, фарбавальнікі. Малатанажная вытв-сць складаных арган. злучэнняў (лек. прэпаратаў, вітамінаў, хім. сродкаў аховы раслін і інш.) — тонкі арганічны сінтэз, заснаваны на паслядоўным ажыццяўленні некалькіх (часам дзесяткаў) хім. ператварэнняў (стадый сінтэзу) з вылучэннем і ачысткай прамежкавых рэчываў. Неарган. сінтэзам у прамысл. маштабах атрымліваюць мінер. к-ты (азотную, серную, фосфарную, саляную), асновы (аміяк, гідраксіды), некат. солі металаў. Асн. паказчык рацыянальнасці прамысл. С.х. — найб. эфектыўнасць вытв-сці пры мінім. экалагічнай шкодзе і найменшых сыравінных, энергет., працоўных і фін. затратах. Гэтаму спрыяе ажыццяўленне С.х. ва ўмовах, што прыводзяць да паскарэння рэакцый хімічных, павышэння іх выбіральнасці. Лабараторны С.х. значна ўплывае на развіццё хім навукі, дазваляе атрымліваць новыя злучэнні, з’яўляецца найважн. крытэрыем правільнасці вызначэння будовы прыродных і інш. злучэнняў складанай структуры. У 1828 Ф.​Вёлер ажыццявіў сінтэз арган. рэчыва — мачавіны з неарган. цыяніду амонію, што лічыцца пачаткам арган. сінтэзу. Найб. значныя вехі яго развіцця — сінтэзы воцатнай к-ты (Г.​Кольбе; 1845), камфоры (Компа; 1889), глюкозы (Э.​Фішэр; 1890), трапінону (Р.​Робінсан; 1917), геміну (Г.​Фішэр; 1929), хларафілу (Р.​Вудвард; 1960), гена аланінавай т-РНК (Х.​Карана; 1970), вітаміну B12 (Вудвард; 1971), палітаксіну (І.​Кішы; 1994), брэветаксіну (К.С Нікалау; 1997). У 1960-я г. амер. хімік Э.​Коры распрацаваў прынцыпы планавання сінтэзу злучэнняў складанай структуры — рэтрасінт. аналіз, заснаваны на ўяўным раздзяленні паводле пэўных правіл мэтавай малекулы на больш простыя фрагменты, якім адпавядаюць рэчывы, здольныя пры ўзаемадзеянні прывесці да пабудовы запланаванай малекулярнай структуры. Сучасны стан арган. сінтэзу характарызуецца шырокім выкарыстаннем спектральных (ядзерны магн. рэзананс, інфрачырв. і ультрафіялетавая спектраскапія) і інш. фіз.-хім. метадаў аналізу і раздзялення хім. рэчываў (дыстыляцыя, крышталізацыя, храматаграфія, мембранныя метады раздзялення і інш.), многаварыянтнасцю сінт. метадаў, што робіць асабліва важным выкарыстанне хім. ператварэнняў, якія дазваляюць атрымліваць прадукты з пэўнай прасторавай арыентацыяй атамаў у малекуле з высокай выбіральнасцю.

На Беларусі многатанажны С.х. ажыццяўляецца на прадпрыемствах Наваполацкага вытворчага аб’яднання «Палімір», Магілёўскага вытворчага аб’яднання «Хімвалакно», Гродзенскага вытворчага аб’яднання «Азот», на Гомельскім хімічным заводзе. Даследаванні па тонкім арган. сінтэзе праводзяцца ў Ін-це фізіка-арган. хіміі, Ін-це біяарган. хіміі Нац. АН Беларусі, БДУ і інш.

Літ.:

Лебедев Н.Н. Химия и технология основного органического и нефтехимического синтеза. 4 изд. М., 1988;

Бочков А.Ф., Смит В.А. Органический синтез. М., 1987;

Руководство по неорганическому синтезу: Пер. с нем. Т. 1—6. М., 1985—86;

Титце Л., Айхер Т. Препаративная органическая химия: Пер. с нем. М., 1999.

А.​Р.​Кулінковіч.

т. 14, с. 404

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)