КАЎЧУ́КІ СІНТЭТЫ́ЧНЫЯ,

эластычныя сінт. палімеры, якія могуць быць перапрацаваны ў гуму. Атрымліваюць полімерызацыяй ці полікандэнсацыяй.

Прыняты класіфікацыя і назва К.с. па манамерах, якія выкарыстоўваюць для атрымання каўчукоў (ізапрэнавыя, бутадыенавыя, бутадыен-стырольныя і да т. п.), ці па характэрнай групоўцы (атамах) у асн. ланцугу ці (і) бакавых групах макрамалекул (напр., полісульфідныя, крэмнійарган., фторкаўчукі). Паводле спосабу полімерызацыі падзяляюць на эмульсійныя і растворныя, па выпускной форме — на цвёрдыя, парашкападобныя, вадкія каўчукі, латэксы сінтэтычныя (водныя дысперсіі К.с.), па галінах выкарыстання — на каўчукі агульнага і спец. прызначэння. К.с. агульнага прызначэння (напр., ізапрэнавыя каўчукі, бутадыенавыя каўчукі, бутадыен-стырольныя каўчукі) выкарыстоўваюць для вытв-сці гумавых вырабаў (як і каўчук натуральны). Да каўчукоў спец. прызначэння адносяць масла- і бензаўстойлівыя (напр., бутадыен-нітрыльныя каўчукі), тэрмаўстойлівыя (напр., крэмнійарганічныя каўчукі), устойлівыя да ўздзеяння агрэсіўнага асяроддзя (напр., поліізабутылен), з высокай газанепранікальнасцю (напр., бутылкаўчукі) і К. с. з інш. ўласцівасцямі, якія адсутнічаюць у натуральным каўчуку і забяспечваюць выкарыстанне вырабаў з іх у спецыфічных (звычайна экстрэмальных) умовах Прамысл. вытв-сць К.с. (натрыйбутадыенавага) распачата ў 1932 у СССР паводле спосабу С.В.Лебедзева.

Літ.:

Догадкин Б.А., Донцов А.А., Шершнев В.А. Химия эластомеров. 2 изд. М., 1981;

Синтетический каучук. 2 изд Л., 1983.

Я.​І.​Шчарбіна.

т. 8, с. 186

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

ПАХУ́ЧЫЯ РЭ́ЧЫВЫ, пахкія рэчывы,

арганічныя злучэнні, якія маюць прыемны пах і выкарыстоўваюцца ў вытв-сці парфумерных і касметычных вырабаў, тавараў быт. хіміі, харч. прадуктаў. Пашыраны ў прыродзе: уваходзяць у састаў пахучых прадуктаў расліннага (эфірныя алеі, бальзамы, пахучыя смолы і інш.) і жывёльнага (амбра, мускус і інш.) паходжання. Паводле хім. прыроды большасць П.р. адносіцца да складаных эфіраў (напр., бутылацэтаты, бензіл- і ліпалілацэтат з кветкавым пахам), многія да альдэгідаў (напр., бензойны альдэгід, ванілін), спіртоў (напр., ліналаол).

Да 19 ст., калі былі атрыманы першыя сінт. аналагі прыродных П.р. (ванілін, 2-фенілэтанол з пахам ружы і інш.), адзінай крыніцай П.р. былі прыродныя прадукты. Распрацаваны метады сінтэзу амаль усіх П.р., што атрымлівалі з прыроднай сыравіны (напр., ментолу, цытралю), а таксама П.р., не знойдзеных у прыродзе (напр., фаліону э пахам фіялкі). Зроблена спроба вызначыць залежнасць паміж прыродай паху і будовай малекул П.р., аднак гэта не дае магчымасці прадказаць пах рэчыва.

Асн. колькасць П.р., што маюць прамысл. значэнне (больш за 500), атрымліваюць сінтэтычна, некаторыя вылучаюць з эфірных алеяў. Выкарыстоўваюць у выглядзе парфумерных кампазіцый. Гл. таксама Парфумерыя, Парфумерна-касметычная прамысловасць.

Літ.:

Братус И.Н. Химия душистых веществ. 2 изд. М., 1992.

Я.​Г.​Міляшкевіч.

т. 12, с. 240

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

РЫФО́РМІНГ (англ. reforming ад reform перарабляць, паляпшаць),

перапрацоўка бензінавых і ліграінавых фракцый нафты для атрымання высокаактанавага кампанента аўтамаб. бензіну, араматычных вуглевадародаў. Адрозніваюць Р. тэрмічны і каталітычны — адзін з найважн. працэсаў нафтаперапрацоўчай прамысловасці і нафтахімічнай прамысловасці.

Р. каталітычны ажыццяўляюць пры т-ры 450—540 °C пад ціскам вадароду 0,8—3,5 МПа у прысутнасці каталізатара. Выкарыстоўваюць пераважна плацінавы ці плацінава-рэніевы каталізатары — металы (плаціна, плаціна і рэній, 0,2—0,6%), нанесеныя на паверхню аксіду алюмінію Al2O3. У якасці сыравіны выкарыстоўваюць бензінавыя фракцыі, што выкіпаюць пры т-ры 60—180 °C. Асн. рэакцыі (дэгідрыраванне 6-членных і дэгідраізамерызацыя алкіліраваных 5-членных нафтэнавых вуглевадародаў; дэгідрацыклізацыя, гідракрэкінг, ізамерызацыя парафінавых вуглевадародаў) прыводзяць да ўтварэння араматычных (гл. Араматызацыя) і ізапарафінавых вуглевадародаў. Першыя прамысл. ўстаноўкі каталітычнага Р. (1940-я г., ЗША) з алюмама-лібдэнавым каталізатарам наз. ўстаноўкамі гідраформінгу, пры пераходзе на плацінавыя каталізатары яны заменены т.зв. ўстаноўкамі платформінгу. Р. тэрмічны ажыццяўляюць пры т-ры каля 550 °C і ціску 5—7 МПа. Выкарыстоўваўся толькі для вытв-сці бензіну.

Літ.:

Катализаторы риформинга. Мн., 1976;

Промышленные установки каталитического риформинга. Л., 1984;

Маслянский Г.Н., Шапиро Р.Н. Каталитический риформинг бензинов: Химия и технология. Л., 1985.

Ю.​Р.​Егіязараў.

т. 13, с. 524

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

АКІСЛЕ́ННЕ БІЯЛАГІ́ЧНАЕ,

біяхімічны працэс, сукупнасць акісляльна-аднаўляльных рэакцый. Адбываецца ва ўсіх жывых клетках (пераважна ў мітахондрыях), складае аснову тканкавага дыхання і браджэння. Асн. функцыя акіслення біялагічнага — забеспячэнне арганізма энергіяй, якая паступова вызваляецца з арган. рэчываў пры перадачы аднаўляльных эквівалентаў (АЭ) — пратонаў і электронаў (ці толькі электронаў) ад донара да акцэптара (з прычыны рознасці іх акісляльна-аднаўляльных патэнцыялаў) і назапашваецца пераважна ў форме багатых энергіяй сувязяў адэназінтрыфосфарнай кіслаты (АТФ) і інш. макраэргічных злучэнняў. У аэробаў (большасць жывёл і раслін, многія мікраарганізмы) канчатковы акцэптар АЭ — кісларод. Пастаўшчыкі АЭ — арган. і неарган. рэчывы. Найб. значэнне мае акісленне біялагічнае, якое адбываецца пры гліколізе, акісленні α-кетаглутаравай к-ты і пры пераносе АЭ у ланцугу акісляльных (дыхальных) ферментаў (гл. Акісляльнае фасфарыліраванне). У разліку на 1 малекулу глюкозы гліколіз дае 2, акісляльнае фасфарыліраванне ў дыхальным ланцугу — 34 малекулы АТФ. У працэсе дыхання адбываецца паслядоўнае многаступеньчатае акісленне вугляводаў, тлушчаў і бялкоў, што прыводзіць да аднаўлення асн. пастаўшчыкоў АЭ для дыхальнага ланцуга, якое ў значнай ступені ажыццяўляецца ў трыкарбонавых кіслот цыкле. Мяркуюць, што гліколіз, цыкл трыкарбонавых кіслот і дыхальны ланцуг функцыянуюць у клетках усіх эўкарыётаў. Рэакцыі акіслення біялагічнага ў клетках каталізуюць аксідарэдуктазы. Акісляльныя рэакцыі, аднак, не заўсёды суправаджаюцца назапашваннем энергіі. Яны таксама нясуць функцыі пераўтварэння рэчываў (напр., пры ўтварэнні жоўцевых к-т, стэроідных гармонаў, на шляхах метабалізму амінакіслот і інш.). Акісленнем абясшкоджваюцца многія чужародныя і таксічныя для арганізма рэчывы (араматычныя злучэнні, недаакісленыя прадукты дыхання і інш.). Такое акісленне біялагічнае наз. свабодным акісленнем і суправаджаецца ўтварэннем цяпла. Мяркуюць, што сістэма пераносу электронаў, якая ажыццяўляе акісляльнае фасфарыліраванне, здольная пераключацца на свабоднае акісленне пры павелічэнні патрэбнасці ў цяпле.

Вывучэнне працэсаў акіслення ў арганізме пачалося ў 18 ст. з прац А.​Лавуазье. Вял. заслуга ў даследаванні акіслення біялагічнага належыць У.І.Паладзіну (разглядаў акісленне біялагічнае як ферментацыйны працэс). Значны ўклад зрабілі таксама сав. вучоныя А.​М.​Бах, У.​А.​Энгельгарт, У.​А.​Беліцэр, С.​Я.​Севярын, У.​П.​Скулачоў, ням. О.​Варбург, Г.​Віланд, англ. Д.​Кейлін, Х.​Крэбс, П.​Мітчэл, амер. Д.​Грын, А.​Ленінджэр, Б.​Чанс, Э.​Рэкер і інш. (лакалізацыя акіслення біялагічнага ў клетцы, сувязь з інш. працэсамі абмену рэчываў, механізмы ферментацыйных акісляльна-аднаўляльных рэакцый, акумуляцыя і пераўтварэнне энергіі і інш.). Гл. таксама Біяэнергетыка.

На Беларусі розныя аспекты акіслення біялагічнага вывучаюць у ін-тах біяарганічнай хіміі, фотабіялогіі, фізіялогіі, біяхіміі (Гродна) АН, БДУ.

Літ.:

Кривобокова С.С. Биологическое окисление: Ист. очерк М., 1971;

Ленинджер А. Основы биохимии: Пер. с англ. Т. 1—3. М., 1985;

Строев Е.А. Биологическая химия. М., 1986;

Березов Т.Т., Коровкин Б.Ф. Биологическая химия. 2 изд. М., 1990.

М.​М.​Філімонаў.

т. 1, с. 191

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

я́дзерны в разн. знач. я́дерный;

○ ~ная тэ́хніка — я́дерная те́хника;

~ная фі́зіка — я́дерная фи́зика;

~ная хі́мія — я́дерная хи́мия;

~ная электро́ніка — я́дерная электро́ника;

~ная энерге́тыка — я́дерная энерге́тика;

~ная эне́ргія — я́дерная эне́ргия;

я. рэа́ктар — я́дерный реа́ктор;

~ная збро́я — я́дерное ору́жие

Беларуска-рускі слоўнік, 4-е выданне (2012, актуальны правапіс)

физи́ческий в разн. знач. фізі́чны;

физи́ческая хи́мия фізі́чная хі́мія;

физи́ческая геогра́фия фізі́чная геагра́фія;

физи́ческие сво́йства тел фізі́чныя ўласці́васці цел;

физи́ческий труд фізі́чная пра́ца;

физи́ческая культу́ра фізі́чная культу́ра;

физи́ческая бли́зость фізі́чная блі́зкасць;

физи́ческое лицо́ юр. фізі́чная асо́ба.

Руска-беларускі слоўнік НАН Беларусі, 10-е выданне (2012, актуальны правапіс)

АЗАФАРБАВА́ЛЬНІКІ,

клас фарбавальнікаў, у малекуле якіх адна ці некалькі азагруп -N=N-, звязаных з радыкаламі арган. злучэнняў (араматычных, гетэраараматычных, з актыўнымі CH2-групамі). У склад малекулы ўваходзяць таксама замяшчальныя і незамяшчальныя аміна- і гідраксігрупы, сульфакіслотная група SO3H, нітратная NO3, карбаксільная COOH і інш. Сінтэз азафарбавальнікаў заснаваны пераважна на рэакцыі азаспалучэння. Па колькасці азагруп адрозніваюць мона-, ды- і поліазафарбавальнікі.

Колер монаазафарбавальнікаў залежыць ад хім. будовы радыкалаў, звязаных з азагрупай, колькасці і месцазнаходжання замяшчальнікаў у іх. Прасцейшыя азафарбавальнікі звычайна жоўтага, аранжавага ці чырв. колеру. Паглыбленне колеру звязана з колькасцю аміна-, гідраксі- і азагруп, велічынёй сістэмы спалучэння малекулы азафарбавальнікаў, яе палярызацыяй, наяўнасцю спалучэння паміж азагрупамі. Паводле хім. будовы, асаблівасцяў узаемадзеяння з матэрыяламі азафарбавальнікі падзяляюцца на: пігменты; дысперсныя азафарбавальнікі (нерастваральныя ў вадзе, растваральныя ў арган. растваральніках і палімерах); асноўныя фарбавальнікі; кіслотныя фарбавальнікі; лакі (звычайна нерастваральныя ў вадзе солі барыю ці кальцыю кіслотных фарбавальнікаў); пратраўныя фарбавальнікі, прамыя фарбавальнікі; актыўныя фарбавальнікі (уступаюць ў хім. рэакцыі з малекуламі матэрыялаў); азагены; металазмяшчальныя комплексныя злучэнні азафарбавальнікаў. Уключаюць фарбавальнікі ўсіх колераў і адценняў, усіх груп па тэхнал. выкарыстанні. На долю азафарбавальнікаў прыпадае больш за палову вытв-сці фарбавальнікаў. Выкарыстоўваюцца на фарбаванне прыродных і сінт. валокнаў, скуры, паперы, гумы, пластмас, як пігменты для лакаў, фарбаў, пры вытв-сці каляровых алоўкаў і інш.

Літ.:

Аналитическая химия синтетических красителей: Пер. с англ. Л., 1979.

т. 1, с. 152

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

КРЫШТАЛЯХІ́МІЯ,

раздзел хіміі, у якім вывучаюцца прасторавае размяшчэнне і характар узаемадзеяння паміж атамамі, іонамі, малекуламі, з якіх складаюцца крышталі, а таксама сувязь паміж структурай крышталёў і іх уласцівасцямі.

Асн. характарыстыкай структуры крышталёў з’яўляецца элементарная ячэйка, якая адлюстроўвае характар сіметрыі крышталёў, узаемнае размяшчэнне, каардынацыйны лік і адлегласці паміж атамамі (іонамі, малекуламі) у крышталях. Элементарныя ячэйкі маюць форму шматграннікаў, а сукупнасць такіх шматграннікаў з агульнымі гранямі складае прасторавую крышталічную рашотку. К. вызначае фактары, якімі абумоўлены характар сіметрыі і структура элементарнай ячэйкі; устанаўлівае тып крышталёў — іх прыналежнасць да кавалентных (атамы ў рашотцы злучаны кавалентнай сувяззю), іонных крышталёў, метал. (атамы злучаны металічнай сувяззю) ці малекулярных крышталёў, а таксама вывучае ўплыў структуры і характару хім. сувязі на ўласцівасці крышт. рэчываў. Устанаўленне колькаснай залежнасці паміж крышт. структурай і ўласцівасцямі рэчываў неабходна для стварэння новых матэрыялаў з зададзенымі ўласцівасцямі. К. вылучылася з крышталяграфіі і як самастойная навука сфарміравалася пасля адкрыцця дыфракцыі рэнтгенаўскіх прамянёў (1912) і даследаванняў У.Г.Брэгам і У.Л.Брэгам крышт. структуры шэрагу хім. індывідуальных цвёрдых рэчываў (1913—15) з дапамогай рэнтгенаструктурнага аналізу. Гл. таксама Хімія цвёрдага цела.

Літ.:

Бокий Г.Б. Кристаллохимия. 3 изд. М., 1971;

Урусов В.С. Теоретическая кристаллохимия. М., 1987;

Уэллс А.Ф. Структурная неорганическая химия: Пер. с англ. Т. 1—3. М., 1987—88.

В.​В.​Свірыдаў.

т. 8, с. 529

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

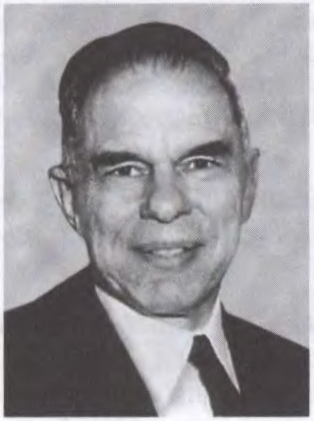
СІ́БАРГ ((Seaborg) Глен Тэадор) (19.4.1912, г. Ішпемінг, ЗША — 25.2.1999),

амерыканскі хімік і фізік. Чл. Нац. АН ЗША (1948), Амер. акадэміі мастацтваў і навук (1958). Замежны чл. Рас. АН (1971) і АН інш. краін. Скончыў Каліфарнійскі ун-т у г. Берклі (1937), дзе і працаваў (з 1945 праф., у 1958—61 прэзідэнт ун-та). У 1942—46 удзельнічаў у стварэнні амер. атамнай бомбы. У 1954—61 і з 1972 нам. дырэктара Беркліеўскай нац. лабараторыі імя Э.​А.​Лоўрэнса. У 1961—71 старшыня Камісіі па атамнай энергіі ЗША. Навук. працы па радыяцыйнай і ядз. хіміі, ядз. фізіцы. Разам з інш. адкрыў шэраг радыеізатопаў; апублікаваў першую табліцу ізатопаў (1940); сінтэзаваў 10 трансуранавых элементаў (1941—74). Развіў канцэпцыю размяшчэння ў перыядычнай табліцы. Мендзялеева трансактыніевых элементаў і прадказання іх уласцівасцей (актыноідная тэорыя; 1944). У яго гонар названы трансуранавы элемент сібаргій і малая планета. Нац. навук. медаль ЗША (1991). Нобелеўская прэмія 1951 (разам з Э.М.Макміланам).

Тв.:

Рус. пер. — Искусственные трансурановые элементы. М., 1965;

Ядерные свойства тяжелых элементов. Вып. 1—5. М., 1967—69 (разам з Э.​Хайдам, І.​Перлман);

Человек и атом. М., 1973 (разам з У.​Р.​Корлісам);

Химия актиноидов. Т. 1—3. М., 1991—99 (у сааўт.).

М.​М.​Касцюковіч.

Г.Сібарг.

т. 14, с. 361

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)

СІ́НТЭЗ ХІМІ́ЧНЫ,

мэтанакіраванае атрыманне хім. рэчываў з інш. (звычайна больш простых) рэчываў шляхам іх хім. ператварэнняў. С.х. неарганічных злучэнняў (неарган. сінтэз) і арганічных злучэнняў (арган. сінтэз) з’яўляецца асн. метадам атрымання індывід. хім. рэчываў. Ажыццяўляюць на прамысл. прадпрыемствах (гл. Хімічная прамысловасць) і ў навук. лабараторыях.

Прамысл. многатанажная вытв-сць арган. рэчываў наз. асноўным арганічным сінтэзам, прадуктамі якога з’яўляюцца нізкамалекулярныя злучэнні, у т. л. растваральнікі, манамеры для атрымання высокамалекулярных злучэнняў, фарбавальнікі. Малатанажная вытв-сць складаных арган. злучэнняў (лек. прэпаратаў, вітамінаў, хім. сродкаў аховы раслін і інш.) — тонкі арганічны сінтэз, заснаваны на паслядоўным ажыццяўленні некалькіх (часам дзесяткаў) хім. ператварэнняў (стадый сінтэзу) з вылучэннем і ачысткай прамежкавых рэчываў. Неарган. сінтэзам у прамысл. маштабах атрымліваюць мінер. к-ты (азотную, серную, фосфарную, саляную), асновы (аміяк, гідраксіды), некат. солі металаў. Асн. паказчык рацыянальнасці прамысл. С.х. — найб. эфектыўнасць вытв-сці пры мінім. экалагічнай шкодзе і найменшых сыравінных, энергет., працоўных і фін. затратах. Гэтаму спрыяе ажыццяўленне С.х. ва ўмовах, што прыводзяць да паскарэння рэакцый хімічных, павышэння іх выбіральнасці. Лабараторны С.х. значна ўплывае на развіццё хім навукі, дазваляе атрымліваць новыя злучэнні, з’яўляецца найважн. крытэрыем правільнасці вызначэння будовы прыродных і інш. злучэнняў складанай структуры. У 1828 Ф.​Вёлер ажыццявіў сінтэз арган. рэчыва — мачавіны з неарган. цыяніду амонію, што лічыцца пачаткам арган. сінтэзу. Найб. значныя вехі яго развіцця — сінтэзы воцатнай к-ты (Г.​Кольбе; 1845), камфоры (Компа; 1889), глюкозы (Э.​Фішэр; 1890), трапінону (Р.​Робінсан; 1917), геміну (Г.​Фішэр; 1929), хларафілу (Р.​Вудвард; 1960), гена аланінавай т-РНК (Х.​Карана; 1970), вітаміну B12 (Вудвард; 1971), палітаксіну (І.​Кішы; 1994), брэветаксіну (К.С Нікалау; 1997). У 1960-я г. амер. хімік Э.​Коры распрацаваў прынцыпы планавання сінтэзу злучэнняў складанай структуры — рэтрасінт. аналіз, заснаваны на ўяўным раздзяленні паводле пэўных правіл мэтавай малекулы на больш простыя фрагменты, якім адпавядаюць рэчывы, здольныя пры ўзаемадзеянні прывесці да пабудовы запланаванай малекулярнай структуры. Сучасны стан арган. сінтэзу характарызуецца шырокім выкарыстаннем спектральных (ядзерны магн. рэзананс, інфрачырв. і ультрафіялетавая спектраскапія) і інш. фіз.-хім. метадаў аналізу і раздзялення хім. рэчываў (дыстыляцыя, крышталізацыя, храматаграфія, мембранныя метады раздзялення і інш.), многаварыянтнасцю сінт. метадаў, што робіць асабліва важным выкарыстанне хім. ператварэнняў, якія дазваляюць атрымліваць прадукты з пэўнай прасторавай арыентацыяй атамаў у малекуле з высокай выбіральнасцю.

На Беларусі многатанажны С.х. ажыццяўляецца на прадпрыемствах Наваполацкага вытворчага аб’яднання «Палімір», Магілёўскага вытворчага аб’яднання «Хімвалакно», Гродзенскага вытворчага аб’яднання «Азот», на Гомельскім хімічным заводзе. Даследаванні па тонкім арган. сінтэзе праводзяцца ў Ін-це фізіка-арган. хіміі, Ін-це біяарган. хіміі Нац. АН Беларусі, БДУ і інш.

Літ.:

Лебедев Н.Н. Химия и технология основного органического и нефтехимического синтеза. 4 изд. М., 1988;

Бочков А.Ф., Смит В.А. Органический синтез. М., 1987;

Руководство по неорганическому синтезу: Пер. с нем. Т. 1—6. М., 1985—86;

Титце Л., Айхер Т. Препаративная органическая химия: Пер. с нем. М., 1999.

А.​Р.​Кулінковіч.

т. 14, с. 404

Беларуская Энцыклапедыя (1996—2004, правапіс да 2008 г., часткова)